导读:FITC标记完抗体,protocol没报错,投料比照着文献来的,但结果就是不对——要么背景糊成一片,要么信号弱得像没标。问题大概率出在一个你测过但没当回事的数字上:F/P比。本文不讲"怎么标记蛋白"的操作步骤,讲的是"标记多少才对"——F/P比的功能窗口在哪,怎么测才准,为什么你算出来的F/P和实际差了这么多。
你有没有这种经历:FITC标记完抗体,透析过夜,第二天上机一看,要么背景糊成一片,阳性群和阴性群分不开;要么信号弱得像没标,流式门都圈不出来。protocol没报错,投料比照着文献来的,但结果就是不对。
问题大概率出在一个你测过但没当回事的数字上:F/P比。
F/P比,全称F/P molar ratio,就是每个蛋白分子上挂了多少个荧光素分子。这个数字太低了,信号弱到检测不到;太高了,抗体活性下降,非特异性染色飙升。而最坑的是,你以为投料比算出来F/P应该是8,实际测出来可能是4,也可能是15。中间差了这么多,你的实验结果当然不可控。
这篇文章不讲"怎么标记蛋白"的操作步骤,那些protocol满网都是。我要讲的是标记多少才对——F/P比的功能窗口在哪,怎么测才准,以及为什么你算出来的F/P和实际差了这么多。
F/P比,F是Fluorochrome(荧光素),P是Protein(蛋白),molar ratio就是物质的量之比。F/P = 5,意思是平均每个蛋白分子上挂了5个荧光素。这个数字衡量的是标记密度。
很多人的第一反应是:F/P越高越好,挂的荧光素越多,信号越强。你投料比算出来F/P应该8,实际测出来15,抗体活性剩不到一半。你以为是染料不够纯、抗体不够好,其实是标多了。信号确实随F/P升高而增强,但只在一个有限区间内。超过这个区间,非特异性信号的增长速度会超过特异性信号,信噪比反而掉下来。
这就是"功能窗口"的意思:F/P比有一个有效区间,区间内信号够强、蛋白活性够好;区间外,要么信号弱,要么蛋白废了。
FITC通过异硫氰酸基团(-N=C=S)和蛋白表面的赖氨酸ε-氨基反应,形成硫脲键[1]。所以蛋白上能挂多少FITC,取决于表面有多少个可及的赖氨酸。
以IgG为例。一个IgG分子有86个赖氨酸残基,但并非所有都暴露在蛋白表面,加上空间位阻和反应效率的限制,理论上最多能结合15到20个FITC分子[1][2]。但实际推荐F/P只有2到8[3][4]。F/P克分子比一般要求1到2,过高时非特异性染色增强,过低时荧光很弱、降低检测敏感性[5]。
这意味着什么?理论天花板是15到20,推荐窗口是2到8,最佳区间是1到2(克分子比)。从天花板到推荐值,差了将近10倍。2到8是可接受范围,1到2是信噪比最优区间。区别在于:2到8能用,但非特异性背景已经开始爬升;1到2是信号和背景的最佳平衡点。
为什么不能标满?两个原因。
第一,不是所有赖氨酸都在表面。86个赖氨酸里,相当一部分埋在蛋白折叠结构内部,FITC够不到。能反应的只是表面可及的那部分。
第二,即便够得到,标多了蛋白构象会变。FITC挂上去的位点多在蛋白表面,挂得太密,空间位阻改变蛋白构象,抗体对抗原的识别能力下降。同时,过多的荧光素分子之间可能发生荧光自淬灭(self-quenching),信号不但不增强反而减弱。
把F/P比从低到高走一遍,信号和蛋白活性的变化大致是这样的:
F/P < 2:信号太弱。 每个分子上荧光素太少,流式或荧光显微镜下荧光强度不够,信噪比低,阳性群和未标记的阴性群区分不开。
F/P 2到8:功能窗口。 信号足够强,抗体活性基本保留。这是大多数IgG标记的推荐区间。在这个区间内,F/P越高信号越强,但要注意非特异性染色也在同步上升。
F/P > 8到10:开始翻车。 非特异性染色明显增强,抗体活性可能显著下降[5]。具体下降程度因抗体和抗原体系而异,但趋势是确定的:F/P越高,特异性信号增长放缓,非特异性信号增长加速,信噪比反降。
F/P > 15到20:接近理论饱和。 蛋白表面赖氨酸几乎被标满,构象严重改变,抗体大概率失活。
反常识的地方在这:科研人的直觉是"多标几个荧光素信号更强",但超过功能窗口后,非特异性信号增长比特异性信号更快。你多标的那些荧光素,贡献的不是信号,是噪音。
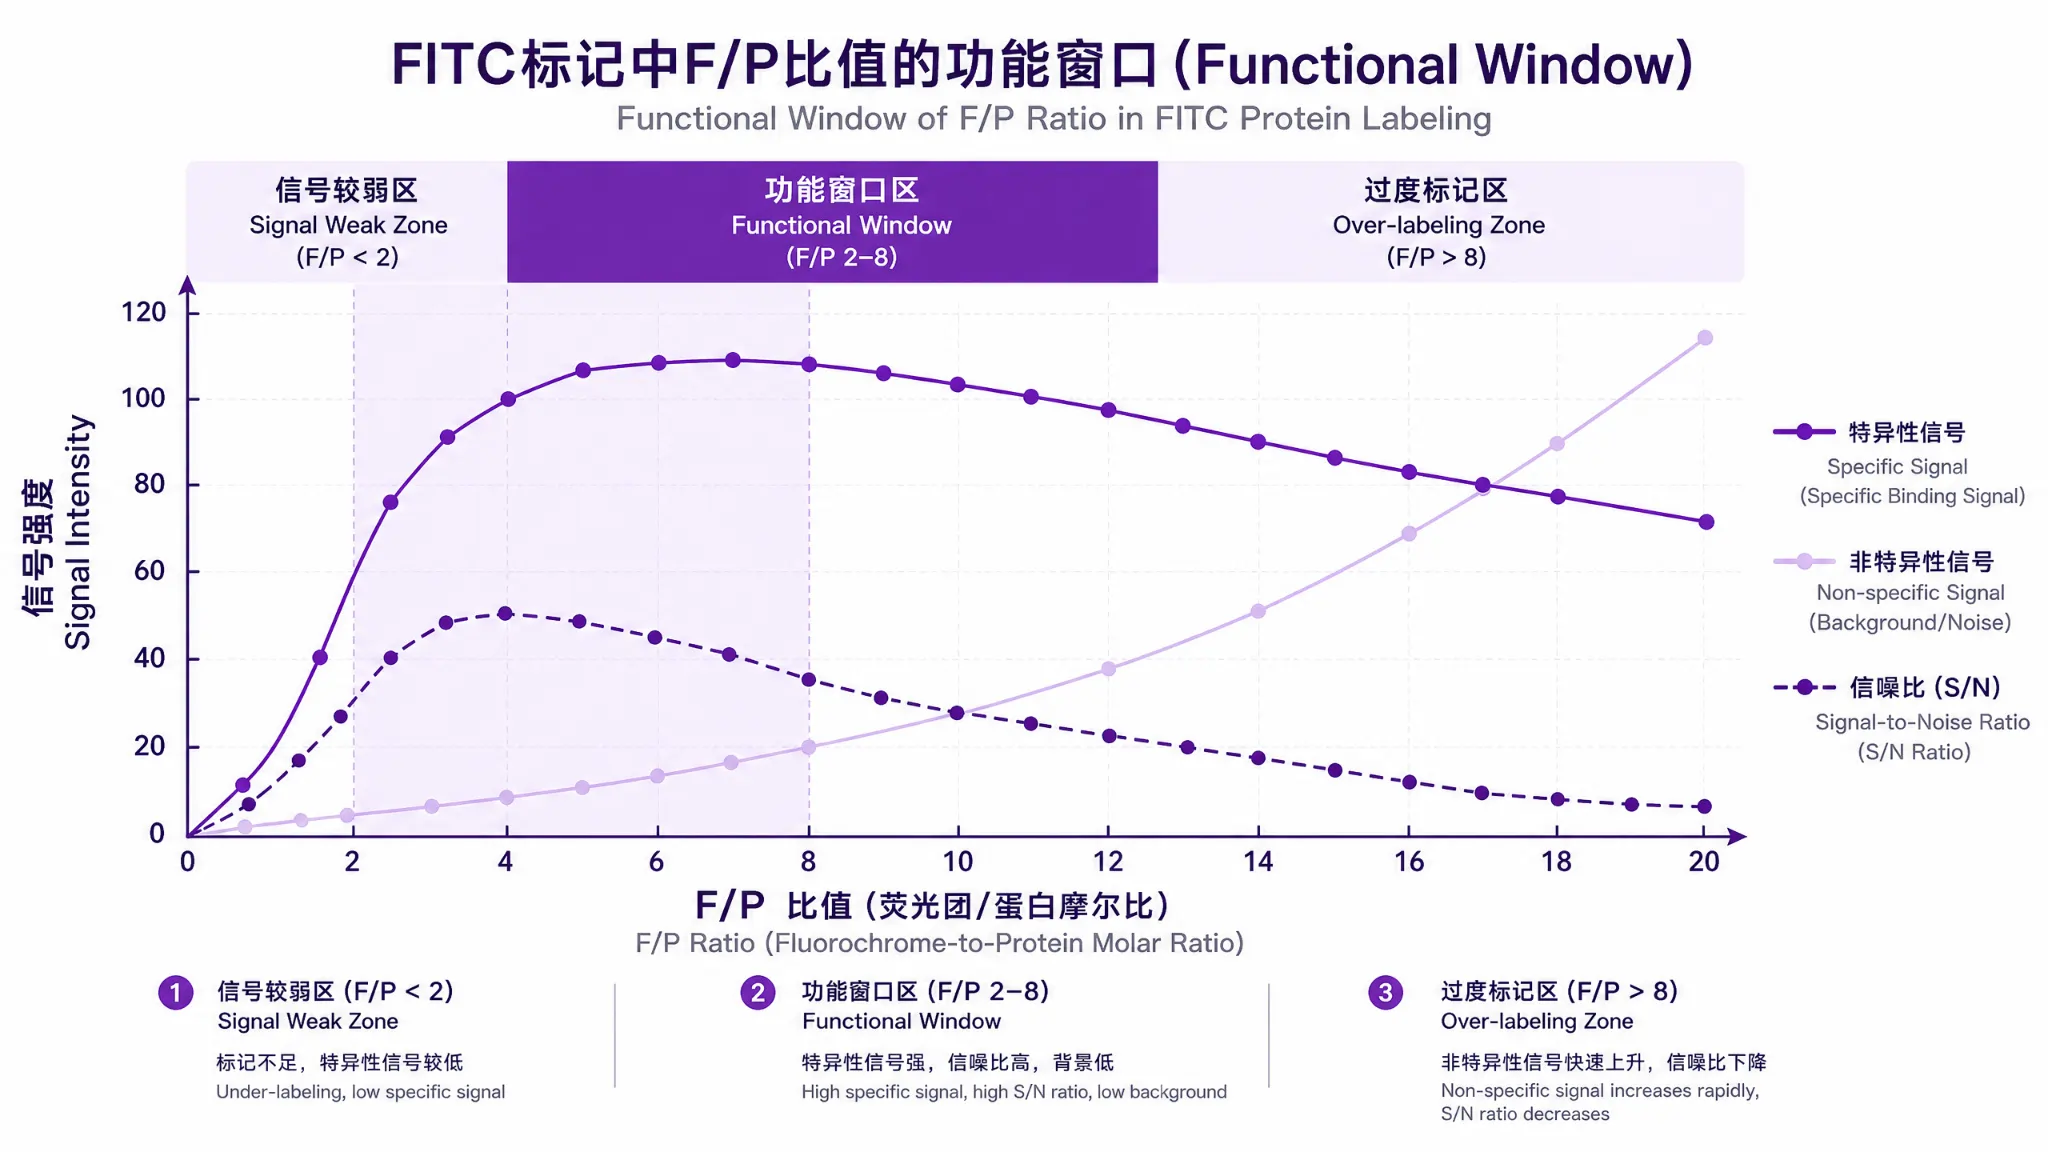
图1 | F/P比功能窗口:特异性信号、非特异性信号与信噪比的三条曲线
还有一个容易踩的坑:照着文献的投料比做,换一个蛋白就翻车。
因为F/P的天花板不是染料决定的,是蛋白决定的。不同蛋白表面暴露的赖氨酸数量和位置不同,能挂的FITC数量也不同。
IgG分子量160,000,有86个赖氨酸残基,推荐F/P 2到8[1][3]。BSA分子量66,500,约60个赖氨酸残基(参考值),分子更小但赖氨酸密度不低,标记条件相对宽松。链霉亲和素分子量53,000(单体),赖氨酸数量较少,而且是四聚体结构,标记时需避免FITC遮挡生物素结合位点[6]。
这意味着什么?你照着IgG的protocol去标记链霉亲和素,投料比可能直接超了。链霉亲和素表面可及的赖氨酸本来就少,你再按1mg:150μg投料,F/P可能飙到远超功能窗口的范围。
所以记住一条:换蛋白就要重新优化F/P,不能照搬投料比。 蛋白表面可及赖氨酸的数量,决定了F/P的天花板。
知道了F/P有功能窗口,下一个问题就是:怎么测?
你标记完蛋白,透析或过柱去掉了游离FITC,接下来要用分光光度计测两个吸光度值,然后套公式算。听起来简单,但这一步是出错重灾区。
FITC和蛋白在不同波长下有吸收峰,各测一个OD值,就能分别算出两者的浓度。
FITC的吸收峰在约494nm(游离状态),偶联到蛋白后峰值会移动到约493到495nm[6]。蛋白的吸收峰在280nm。所以你需要测两个波长:493nm测FITC浓度,280nm测蛋白浓度。
但有个麻烦:FITC在280nm也有吸收。如果你直接用280nm的OD值算蛋白浓度,FITC的干扰会让你高估蛋白量,从而低估F/P比。
F/P克分子比的计算公式如下[5]:
F/P = (FITC μg/ml ÷ 390) ÷ (蛋白 mg/ml ÷ 160,000) × 10³
公式来源:Biomart荧光抗体质量控制方法[5]。不同protocol的公式形式和校正系数可能略有差异,但计算原理一致。
拆开看:
• 390 = FITC分子量(389.38,约390)
• 160,000 = IgG分子量
• FITC μg/ml:从493nm OD值计算,OD₄₉₃ ÷ ε × MW(ε为FITC偶联后摩尔消光系数)
• 蛋白 mg/ml:从280nm OD值计算,需要先校正FITC的干扰
Thermo Fisher Molecular Probes手册给出了FITC的权威消光系数数据[6]:
以上消光系数数据来自Thermo Fisher Molecular Probes手册[6]。
偶联后消光系数下降了约10%。原因在于FITC和蛋白形成硫脲键后,局部微环境变化影响了吸光效率[6]。
如果你用游离FITC的77,000去算偶联后的浓度,会高估FITC量,从而高估F/P比。反过来,如果你用69,000去算游离FITC(比如没去干净游离染料的情况下),会低估。
记住:算F/P时用偶联后的消光系数69,000,不是游离态的77,000。
FITC在280nm的吸收约为493nm处的35%[6]。也就是说,你测到的A₂₈₀里,有一部分是FITC贡献的,不是蛋白的。校正公式:
A₂₈₀(校正) = A₂₈₀(实测) - 0.35 × A₄₉₃
也就是说,你测到的280nm吸光度里,有35%是FITC"蹭"的,减掉这部分才是蛋白真实的吸光度。不同protocol使用的校正系数略有差异,常见范围0.31到0.35,与测定波长和FITC异构体有关。
校正后再用蛋白在280nm的消光系数算浓度。IgG的ε₂₈₀约为210,000 cm⁻¹M⁻¹(1% solution, A₂₈₀,1cm ≈ 1.4),不同蛋白的消光系数不同,需要查具体值。
把上面的原理串成操作流程:
Step 1:去除游离FITC。 透析或Sephadex G-25凝胶柱过柱,确保游离FITC完全去除。这一步不做干净,后面全白测。
Step 2:测A₄₉₃。 取标记后蛋白溶液,在493nm测吸光度。
Step 3:测A₂₈₀。 同一溶液,在280nm测吸光度。
Step 4:校正A₂₈₀。 A₂₈₀(校正) = A₂₈₀(实测) - 0.35 × A₄₉₃。
Step 5:算浓度。 FITC浓度 = A₄₉₃ ÷ 69,000 × 390 × 10⁶(换算成μg/ml)。蛋白浓度 = A₂₈₀(校正) ÷ ε蛋白 × MW蛋白 × 10⁶。
Step 6:算F/P。 套公式:F/P = (FITC μg/ml ÷ 390) ÷ (蛋白 mg/ml ÷ 160,000) × 10³。
我见过太多人在这步翻车,排一下最常见的三个:
错误一:忘记校正280nm的FITC吸收。 FITC在280nm有吸收,约为493nm的35%。不校正会高估蛋白浓度,从而低估F/P比。你以为F/P是3,实际可能是5。这个错误最隐蔽,因为你的OD值看起来"正常",公式也套对了,但结果就是偏低。
错误二:用游离FITC消光系数代替偶联后消光系数。 用77,000代替69,000算FITC浓度,会低估FITC量,从而低估F/P比。消光系数差了10%,对最终F/P的影响也是10%左右。在功能窗口边缘的时候,这10%可能让你误判标记是否合格。
错误三:未去除游离FITC就测OD。 游离FITC在493nm有强吸收,如果透析或过柱不彻底,残留的游离染料会严重干扰493nm读数,算出来的F/P虚高。你测出来F/P是15,可能蛋白上实际只挂了8个,剩下7个是游离染料的贡献。
三个错误有两个让你低估F/P(错误一和错误二),一个让你高估(错误三)。低估的后果是你以为F/P在功能窗口内,实际已经超了;高估的后果是你以为超了,实际没超,但你可能去重新优化了一个本来没问题的标记。
所以测F/P之前,先确认三件事:游离FITC去干净了没有、用的消光系数对不对、280nm校正做了没有。
测完F/P发现超标了,怎么办?重标一次,改什么?三个可控参数,各有trade-off。
投料比(蛋白:FITC的质量比)是控制F/P最直接的杠杆。Marshall法(FITC标记抗体的经典操作流程)的经典投料比是1mg抗体:150μg FITC[1][7],这个比例出来的F/P一般在5到10之间,具体取决于蛋白浓度、反应时间和温度。
如果你上次F/P是12,想降到6,最简单的做法就是把FITC投料减半。但别减太多,F/P降到2以下信号又太弱。
实际操作建议:先按经典投料比做一次,测出F/P,再根据偏差调整。比如测出来12,目标6,下次投料比减半再试。标记反应不是线性的,投料比和F/P之间有比例关系但不完全等比例,需要试两到三次找到你的蛋白和你的条件下的最佳投料比。
教科书标准是碳酸盐缓冲液pH 9.0[1][7][8]。这个pH有道理:FITC的异硫氰酸基团和赖氨酸ε-氨基的反应在碱性条件下效率更高,pH太低反应太慢。
但pH 9.0同时是一个陷阱。
FITC的异硫氰酸基团在水中不稳定[6]。碱性条件(pH > 9)和温度升高时,FITC会发生水解,异硫氰酸基团和水反应,变成没有标记活性的产物[7]。也就是说,你加进去的FITC,有一部分还没来得及和蛋白反应,就被水水解掉了。
结果就是:实际F/P往往低于投料比计算值。 你按1mg:150μg投料,理论上F/P应该到8到10,实际测出来可能只有4到6。中间差的那部分,不是没反应完,是染料先水解了。
这个问题的隐蔽性在于:你以为投料比够了,实际有效投料比只有一半。如果你根据"理论F/P"判断标记合格,但实际F/P只有理论值的一半,你的信号可能偏弱。反过来,如果你为了补偿水解而加大投料量,又可能让F/P飙到功能窗口之外。
怎么应对?两个思路。
思路一:适当降低pH。 pH 8.5到9.0之间,反应效率仍然可接受,但水解速率有所降低。代价是反应速度变慢,可能需要延长反应时间。
思路二:新鲜配制FITC溶液,减少水解窗口。 FITC溶于DMSO(20mg/ml),必须现配现用、全程避光[7][8]。配好到加入蛋白之间的时间越短,水解越少。加入后立即混匀,让FITC尽快和蛋白反应,减少在水溶液中暴露的时间。
Marshall法的标准条件是4℃避光反应8小时[1][7]。温度低,蛋白不容易变性;时间长,反应更充分。
但时间和F/P不是线性关系。反应初期F/P快速上升,随后增速放缓,因为可及的赖氨酸逐渐被占据。同时,水解也在持续发生。时间越长,水解的FITC越多,有效投料比越低。
两个调整方向:
降低温度、缩短时间: 如果你F/P偏高,可以缩短到4到6小时,减少标记密度。但时间太短反应不充分,F/P可能偏低且批次间重复性差。
透析标记法: 适用于需要低F/P的情况[1]。把抗体装进透析袋,泡在含FITC的碳酸盐缓冲液里过夜,FITC通过透析膜慢慢渗进去。透析法的优势是FITC浓度始终很低(通过透析膜缓慢扩散),F/P自然控制在较低水平。代价是时间长,通常需要过夜,且F/P的精确控制不如直接投料法。
一句话总结:调投料比是粗调,调pH和时间是细调,换透析法是重调。
前面讲了原理和方法,这一章是翻到就能用的参考表。标记之前先查,标记之后出问题再查。
说明:IgG的F/P参考范围有多本教材和文献交叉验证[1][3][4][5],数据充分。BSA和链霉亲和素的推荐F/P缺乏权威文献直接给出数值,表中所列为根据赖氨酸数量和分子特性推估的参考区间,实际应以你的标记实验实测为准。
有时候你调了投料比、调了pH、调了时间,F/P还是控不住。这时候可以考虑换一种反应化学。
FITC反应速度比NHS酯慢[6],这反而是成了优点:反应慢,你更容易通过控制时间来控制F/P。NHS酯反应快,几小时就能标完,但F/P的精确控制更难,而且NHS酯在水中的水解速度比FITC更快,有效投料比更不可控。
结论:如果你需要精确控制F/P(比如功能学实验),用FITC。如果你只是要快速标记做初步筛选,NHS-FITC更省时间。
标记完蛋白出了问题,先查这张表。
最后强调一点:F/P不是唯一指标。F/P在功能窗口内,不代表标记一定成功。抗体活性还需要用抗原结合实验单独验证。F/P告诉你的是"标记密度合不合适",不是"标记后的蛋白还能不能用"。
▸ F/P太高了,不想重新标记,能不能降下来?
可以补救。FITC和蛋白之间是硫脲键,在低pH条件下可能部分水解。不过这种方法的可控性很差,你不知道会断掉多少个。更可靠的做法是重新标记,从调投料比开始。重新标记的成本远低于用一个F/P不明的抗体做完整实验再发现数据不可用。
▸ NHS-FITC和FITC,哪个更容易控制F/P?
FITC更容易控制。原因是FITC的异硫氰酸基团反应速度比NHS酯慢[6],反应慢意味着你通过控制时间就能控制标记程度。NHS酯反应快,几分钟到几小时就完成,F/P的窗口窄,而且NHS酯在水中的水解速度比FITC更快,有效投料比更不可控。需要精确控制F/P的实验,优先选FITC。
▸ 标记完怎么除游离FITC最彻底?
两种方法配合用最保险。先用Sephadex G-25凝胶柱快速脱盐,去除大部分游离FITC;再透析2到4小时进一步去除残留。单独用透析也可以,但时间要够(至少4小时,换液2到3次)。判断是否除干净:取少量流出液在493nm测OD,读数接近零说明游离FITC已去除。
▸ F/P测出来是0,但溶液有荧光,怎么回事?
大概率是游离FITC没除干净。游离FITC在493nm有强吸收,干扰F/P计算。先确认脱盐或透析是否彻底(测流出液OD₄₉₃)。如果游离FITC确实除干净了还是F/P为0,检查蛋白浓度是否过低(A₂₈₀太低导致分母太小或太大),以及消光系数是否用对。
▸ 标记不同蛋白需要换protocol吗?
需要。核心原因是不同蛋白的赖氨酸残基数量和表面可及性不同,F/P的天花板不同。IgG有86个赖氨酸,推荐F/P 2到8;链霉亲和素赖氨酸少且是四聚体,照搬IgG的投料比可能超标。建议每种新蛋白都从低投料比起,实测F/P后逐步调整到功能窗口内。
参考文献
[1] 《现代卫生化学(第3版)》. FITC标记抗体方法, IgG赖氨酸残基数, F/P推荐范围.
[2] 蛋白FITC标记及葡聚糖凝胶柱使用. 人人文档. IgG结合FITC数量, 反应式.
[3] 《现代食品安全检测技术》. IgG最多偶联15-20个荧光素分子.
[4] 《人体寄生虫学实验技术(第2版)》. 抗体结合FITC 2-8个.
[5] 荧光抗体质量控制. Biomart. F/P比值测定方法, 计算公式, 标准曲线.
[6] Thermo Fisher Molecular Probes手册. FITC光谱参数, 摩尔消光系数, 反应特性, 异构体, 280nm校正.
[7] FITC-Dextran稳定性研究. pH>9荧光素标记水解风险.(原始论文出处待核实)
[8] 《肿瘤标志物》. FITC光谱参数, 碱性溶液荧光特性.
本文为冰合试剂(单体(重庆)生物科技有限公司,bhshiji.com)发布的科研资讯内容,旨在为从事荧光标记实验的研究人员提供F/P比选型参考。文中涉及的产品信息基于公开文献和供应商公开资料整理,具体产品规格请以实际COA为准。冰合试剂为单体(重庆)生物科技有限公司注册商标。
邮箱 danticq@163.com
电话 023-68279488 | 19923948071 | 19112026971
地址 重庆市江北区盘溪路422号3幢
加关注
Copyright 2025 冰合试剂 All Rights Reserved.
渝ICP备2023007920号-3
 渝公网安备 50010502504579号
 磷脂系列