巨噬细胞在肿瘤里被"策反"成帮凶,TREM2是那个功能开关。2026年9月Science Advances发表的一项研究给出了一个精巧答案:用一个LNP同时装上mRNA和小分子激动剂,表面挂上抗TREM2抗体,静脉注射就能精准找到抑制性TAM——这不是简单地把两种药混在一起,是一个三层工程,每一层都有独立的化学问题,而三层必须同时做对。
巨噬细胞是肿瘤微环境里的"双面人"。它本该是清道夫——吞噬细胞碎片、呈递抗原、招呼T细胞来干活。但在肿瘤里,大部分巨噬细胞被肿瘤"策反"了,变成抑制性TAM(肿瘤相关巨噬细胞),不干活还帮倒忙:分泌IL-10和TGF-β压制免疫、堵住CD8+T细胞不让人进来、甚至帮肿瘤搭血管、修基质方便转移。
这个"策反"过程有个关键角色——TREM2。
TREM2(髓样细胞触发受体2)的特别之处在于:它不仅是一个"标记物",标记"这是抑制性巨噬细胞",它本身就是一个功能驱动受体——TREM2信号通路(通过适配蛋白DAP12转导,下游激活Syk/PI3K/NF-κB/MAPK等通路)直接驱动巨噬细胞走向免疫抑制表型,促进IL-10、TGF-β等抑制因子分泌,同时压制CD8+T细胞和NK细胞功能。
这就引出一个问题:如果选一个靶点去"纠正"TAM,为什么不选CD206、F4/80这些传统标记?
因为传统标记是表型标签,不是功能开关。CD206告诉你"这是M2型巨噬细胞",但阻断CD206并不能直接逆转免疫抑制功能。TREM2不同——阻断TREM2可以"功能性重编程"巨噬细胞,让帮凶变回清道夫。据文献报道,Cell Reports 2024年一项研究发现,免疫检查点治疗(ICT)会维持TREM2+巨噬细胞群体,而新抗原疫苗则不会——这或许解释了为什么ICT耐药与TREM2+TAM富集有关。乳腺癌、肺癌、肝细胞癌、结直肠癌、胶质瘤等多种实体瘤中均发现TREM2+TAM富集与预后不良相关。
TREM2的"热度"在2025-2026年集中爆发。据文献报道,2025年12月Cell发表魏茨曼研究所Ido Amit团队的MiTEs(Macrophage Immune Targeted Engagers)研究,同时拮抗TREM2和释放IL-2超级激动剂,双管齐下。2026年1月Cancer Cell背靠背发表两篇论文——西奈山伊坎医学院和魏茨曼研究所分别开发IL-12装甲型抗TREM2 CAR-T,靶向清除TREM2+TAM,在多种实体瘤模型中诱导肿瘤消退。两篇论文的核心思路一致:不直接打肿瘤细胞,而是打TAM这个"帮凶",通过清除TREM2+免疫抑制性TAM加局部IL-12分泌,把肿瘤微环境从"冷"变"热"。
但CAR-T太重了——体外培养、回输、淋巴细胞清除,工艺复杂、成本高。LNP可以静脉注射、现配现用、不需要细胞培养——但它得在一个纳米颗粒里同时解决CAR-T用三步才做完的事:精准找到TREM2+细胞、释放mRNA、释放小分子激动剂。
2026年9月Science Advances发表的一项研究(DOI:10.1126/sciadv.aed9568),给出了一个精巧的答案:用一个LNP,同时装上mRNA和小分子激动剂,表面挂上抗TREM2抗体,静脉注射就能精准找到抑制性TAM,把巨噬细胞"换任务",再让它分泌趋化因子招募杀伤T细胞。
问题来了——一个LNP怎么同时做到这三件事:精准找到TREM2+细胞、释放mRNA、释放小分子激动剂?这不是简单地把两种药混在一起。它是一个三层工程,每一层都有独立的化学问题,而三层必须同时做对。
先看Science Advances这项研究到底装了什么。
两种货物,理化性质几乎完全相反。第一种是CXCL9 mRNA——编码一种趋化因子,作用是招募CD8+T细胞进入肿瘤。mRNA是亲水性、带负电的大分子,链长约1-3 kb。第二种是瑞喹莫德(Resiquimod,R848)——一种TLR7/8激动剂,作用是把巨噬细胞从抑制性M2表型"策反"成促炎性M1表型。R848是疏水性、电中性的小分子,分子量仅约314 Da。
一个亲水带电大分子,一个疏水中性小分子,要装进同一个80-100 nm的LNP里——这就是共载的核心工程挑战。
研究采用的方案是最直觉的一条路:mRNA走内水相,R848走脂质膜。具体来说,LNP通过乙醇混合法制备,mRNA与可电离脂质通过静电相互作用包裹在水相核心,R848作为疏水小分子直接嵌入脂质双分子膜。一步制备,不需要分步载药。
据文献报道,这个配方的关键参数如下:LNP粒径80-100 nm,TREM2抗体包被效率在抗体与马来酰亚胺摩尔比1:1时达到91.6%。更关键的是体外选择性——T-mRNA LNP在免疫抑制性骨髓来源巨噬细胞(BMDM)中摄取显著增强,在4T1肿瘤细胞中摄取反而降低,TAM与肿瘤细胞的摄取比达到5.11。据文献报道,这一比值优于既往报道的大多数靶向策略。
但共载真正的精妙之处不在"装进去",在一个意外的发现:R848共载竟然增强了mRNA的翻译效率。
研究团队发现,共载R848的LNP在24小时显著降低了溶酶体滞留——这意味着更多LNP从内体逃逸进入细胞质,mRNA有更多机会被翻译。据文献报道,共递送后,免疫抑制标志物ARG1显著下调,促炎标志物NOS2显著上调,CXCL9趋化因子高效分泌。换句话说,R848不仅自己干活(重编程巨噬细胞),还顺手帮mRNA开了路(减少溶酶体滞留)。
但这是唯一的共载路线吗?不是。其他路线各有代价,也各有适用场景。
如果你的小分子货物是亲水的,双乳化法(W/O/W)值得考虑——水相药物和油相药物分别包载在不同隔室,可以分别控制释放速率。但LNP体系用双乳化法较少,更多用于PLGA等聚合物纳米粒。如果你需要精确控制两种货物的释放比例和各自独立的载药条件,脂质-聚合物杂化纳米粒有优势——外层脂质体包裹内层聚合物纳米粒,各层独立优化。代价是制备工艺复杂,重现性待验证。高胆固醇脂质体(Sterosomes)已有成功共载疏水小分子和siRNA的案例,载药效率高、持续释放,但用于mRNA递送还需验证。如果你的给药方式是局部注射,透明质酸动态水凝胶包裹共载LNP可以延长释放窗口、提高稳定性,但静脉注射受限。
主路线(mRNA内水相+疏水小分子膜嵌入)的优势在于一步制备、工艺可放大,且R848膜嵌入的位置恰好有利于入胞后快速释放——R848嵌入的脂质膜在内体酸化后松动,R848率先释放进入胞质结合TLR7/8,mRNA随后从内体逃逸被翻译。这个时序不是巧合,是理化性质决定的自然结果。
但有一个反直觉的结果:联合抗PD-L1加抗CTLA-4的免疫检查点阻断(ICB),原发肿瘤体积没有出现协同增效。
为什么不协同?一个可能的解释是作用层次不同——TAM重编程改造微环境"土壤",ICB解除T细胞"刹车",两者作用点不同,叠加效果可能不是简单的"1+1>2"。但免疫分析揭示了一个有意思的现象——联合治疗虽然没让肿瘤缩小更快,但CD4+辅助T细胞和CD8+CTL浸润进一步提升,CD8/Treg比例提高,肿瘤引流淋巴结中中枢记忆CD8+T细胞占比上升。也就是说,联合治疗创造了更有利于CTL的免疫微环境,并建立了系统性记忆免疫——只是这个效果没有直接反映在原发肿瘤体积上。研究者认为,该疗法的最佳适用场景和联合配伍方案还需进一步探索。
共载解决了"装什么"的问题,但LNP打到血液里,最先碰到的不是TAM,是红细胞、白蛋白、补体蛋白——一大堆无关蛋白。怎么让LNP精准找到TREM2+巨噬细胞?
答案在LNP表面挂的那层抗TREM2抗体上。而抗体怎么挂上去,是一个有讲究的化学问题。
Science Advances研究用的偶联方法,核心是一个叫DSPE-PEG-Mal的功能化脂质。这个名字看起来长,但拆开看就是"锚定-间隔-反应"三个功能区的串联。
DSPE(二硬脂酰磷脂酰乙醇胺)是锚定端——两条C18饱和脂肪酸链,熔点高,膜亲和力强,牢牢扎进LNP的脂质双分子膜。PEG(聚乙二醇,通常2000 Da)是间隔臂——亲水柔韧,把反应基团延伸到LNP表面之外,减少空间位阻,让抗体有足够的活动空间去结合靶点。Mal(马来酰亚胺)是反应端——与抗体上的游离巯基发生反应,形成稳定的硫醚键。
三个功能区缺一不可。没有DSPE,分子不会停在LNP表面;没有PEG,抗体被贴在LNP表面动弹不得,结合效率大打折扣;没有Mal,抗体挂不上去。
具体的偶联过程分三步。第一步,抗TREM2抗体需要先暴露游离巯基——用TCEP还原链间二硫键,或用Traut's试剂在抗体表面引入巯基。第二步,LNP配方中引入DSPE-PEG-Mal,马来酰亚胺基团暴露在LNP表面。第三步,抗体的巯基与马来酰亚胺发生迈克尔加成反应,形成硫醚键,抗体被共价锚定在LNP表面。
据文献报道,抗体与马来酰亚胺摩尔比1:1时,包被率达到91.6%。这个比例很关键——抗体太少,靶向密度不够;抗体太多,多余的抗体在LNP表面拥挤,反而影响构象和结合活性。
有没有替代方案?有。DSPE-PEG-NHS可以跳过抗体硫醇化预处理这一步——NHS酯直接与抗体表面赖氨酸残基的伯胺反应,形成酰胺键。但劣势明显:抗体表面有多个赖氨酸,反应位点不可控,偶联位点可能落在抗原结合区域附近,影响抗体活性。硫醇-马来酰亚胺路线虽然多一步预处理,但反应位点可控、偶联方向一致,是当前抗体偶联LNP的主流选择。
还有一类非共价方法——载脂蛋白融合法,把抗体与载脂蛋白融合,利用载脂蛋白天然插入脂质膜的特性实现非共价包被。优势是不涉及化学修饰,保持抗体天然构象;劣势是结合力弱于共价偶联,体内稳定性待验证。
实际操作中,抗体偶联通常不与LNP核心制备同时进行,而是用"后插入法"(post-insertion):先制备好载药LNP核心,再把DSPE-PEG-Mal与抗体的偶联物通过温育嵌入LNP表面。这样做的好处是LNP核心的制备条件(乙醇比例、混合速度、mRNA与脂质的N/P比)和表面修饰条件(抗体比例、温育温度、反应时间)各自独立优化,互不干扰。
据文献报道,DSPE-PEG-Mal在靶向脂质体领域已有多个应用案例:CD25靶向纳米脂质体偶联抗CD25 Fab'片段,Treg摄取比非靶向脂质体高14倍;TfR靶向脂质纳米胶囊偶联抗TfR抗体OX26,用于脑靶向递送。这些案例说明,硫醇-马来酰亚胺偶联化学已经过多个靶点的验证,工艺相对成熟。
但抗体偶联LNP静脉注射后,会面临一个所有主动靶向纳米药物的共性挑战——蛋白质冠。
血液中的蛋白会在LNP表面迅速吸附形成一层"蛋白质冠",可能遮蔽表面的靶向配体,让抗体"看不见"靶细胞。这个问题在第44篇讨论主动靶向脂质体时已经提到——沈阳药科大学团队2025年Nature Communications论文明确指出,配体靶向纳米药物的临床转化受到蛋白质冠状物形成的阻碍。抗TREM2抗体偶联LNP同样不能幸免。
目前文献中提出的应对思路包括:用没食子酰化脂质体(GA-lipo)通过非共价物理吸附控制配体方向,即使蛋白质冠覆盖也能保持功能;或者通过调整PEG链长度和密度减少非特异性蛋白吸附。但这些方案大多处于实验室阶段,距离临床级解决方案还有距离。
三层工程的前两层——共载配方和靶向修饰——解决的是"装什么"和"找到谁"。第三层解决一个更隐蔽的问题:两种货物装进同一个LNP,释放时间对不上怎么办?
这个问题不是杞人忧天。mRNA的作用链条很长:LNP进入细胞→内体逃逸→mRNA释放到细胞质→核糖体翻译→CXCL9蛋白折叠→分泌到胞外→招募CD8+T细胞。整条链走完需要数小时。R848完全不同——它嵌入脂质膜,内体酸化后脂质膜松动,R848率先释放进入胞质,结合内体上的TLR7/8受体,激活NF-κB信号,驱动巨噬细胞从M2向M1转化。这个过程在入胞后很快启动。
一个快一个慢,会不会打架?
Science Advances研究给出的答案是:不仅不打架,还协同。
据文献报道,体外实验显示R848共载的LNP在24小时显著降低溶酶体滞留——R848的TLR7/8信号激活可能改变了内体成熟轨迹,让更多LNP有机会从内体逃逸进入细胞质。结果是mRNA翻译效率提高,CXCL9蛋白表达量增加。
这个发现的意义在于:R848不仅自己干活(重编程巨噬细胞),还帮mRNA开了路(减少内体滞留)。两种货物的释放不是各管各的,而是形成了正向反馈。
更精妙的是时序本身的设计逻辑。R848先起效,把巨噬细胞从抑制性M2"策反"成促炎性M1——这是"换任务"。mRNA后起效,在被重编程的巨噬细胞中翻译CXCL9并分泌——这是"发信号"。先换任务再发信号,重编程后的巨噬细胞可能更有效地产生和分泌CXCL9。如果反过来——先让未重编程的巨噬细胞分泌CXCL9——CXCL9可能被抑制性微环境中的其他因子抵消,效果大打折扣。
这个时序不是人为设计的,是两种货物理化性质决定的自然结果:R848疏水膜嵌入→内体酸化先释放→先起效;mRNA水相核心包载→需要内体逃逸→后起效。但正是这个"天然的时序差"恰好符合了生物学逻辑。
值得提醒的是,这个时序协同目前是在4T1三阴性乳腺癌模型中验证的概念验证结果。不同肿瘤微环境的免疫抑制程度、TAM比例、内体成熟速度都可能不同,时序协同能否泛化到其他肿瘤类型,还需要更多模型验证。
TREM2靶向LNP共递送不是TAM重编程的唯一路线。把视野拉开,这个领域至少有七条技术路线在并行推进,每条路线解决的问题层次不同。
CSF1R抑制剂走的是"断粮"路线——阻断M-CSF与CSF1R的结合,清除或抑制TAM。据文献报道,和誉医药的ABSK021已获FDA突破性疗法认定,说明这条路线已有临床数据支撑。但CSF1R抑制剂的问题是非选择性:它清除所有巨噬细胞,包括M1促炎型,全身副作用难以回避。
CCR2拮抗剂走的是"堵路"路线——阻断CCL2-CCR2轴,阻止单核细胞从骨髓被招募到肿瘤。从源头减少TAM补充,但对已经浸润肿瘤的TAM无效,单药效果有限。
CD40激动剂走的是"强推"路线——直接激活CD40信号,把M2强行转化为M1。机制直接,但全身激活风险高,有肝毒性和细胞因子释放综合征的报道。
CD47-SIRPα阻断走的是"解除刹车"路线——阻断巨噬细胞表面的"不要吃我"信号,增强对肿瘤的吞噬。但红细胞也表达CD47,贫血副作用是这个路线的顽疾。
抗TREM2抗体(如Ikena的PY314,据公开报道目前在Ib期,联合pembrolizumab治疗铂耐药卵巢癌)走的是"清除"路线——直接拮抗或消耗TREM2+TAM。已有I期临床数据,但单一机制:只清除/阻断,没有重编程加招募的功能。
IL-12装甲型抗TREM2 CAR-T(Cancer Cell 2026年背靠背两篇)走的是"持久战"路线——CAR-T持续清除TREM2+TAM加局部IL-12分泌,不依赖肿瘤抗原,广谱潜力大。但CAR-T工艺复杂、成本高,IL-12全身毒性风险需要装甲型设计来控制。
体内CAR-M(mRNA-LNP)走的是"原位编程"路线——据文献报道,有团队用mRNA-LNP在体内原位编程CAR-M,无需体外培养。但目前处于临床前阶段,给药方式受限(腹腔给药)。
TREM2靶向LNP共递送在这七条路线中的差异化优势在于"三层工程一次完成"——同时做到精准靶向(抗体偶联)、功能重编程(R848)、招募杀伤T细胞(CXCL9 mRNA)。其他路线通常只解决其中一层:CSF1R只清除、CD40只极化、CD47只解除刹车。但代价是工程复杂度最高——三层都要做对,CMC挑战最大。
怎么选?看你要解决哪一层的问题。如果你要快速清除TAM,CSF1R抑制剂最直接,已有临床数据支撑。如果你要持久改造微环境,CAR-T或LNP共递送有优势——前者持久但工艺重,后者可编程但还在临床前。如果你要避免全身副作用,局部给药的路线(如HA水凝胶包裹LNP)更安全,但给药方式受限。如果你要可编程灵活性——换mRNA序列、换小分子、换抗体——LNP共递送是唯一能同时替换三层"零件"的路线。
从产业进度看,TREM2药物管线目前主要集中在阿尔茨海默病方向(激动剂),肿瘤方向只有Ikena的PY314一个。据公开报道,Alector与艾伯维的AL002(TREM2激动剂)II期临床试验(INVOKE-2)未达主要终点(2026年3月Nature Medicine),Vigil的VG-3927(口服小分子激动剂)在I期。但TREM2靶向LNP共递送——Science Advances这项研究是临床前概念验证,截至本文撰写时,尚无公司管线推进。
这里有一个需要特别提醒的复杂性:TREM2在不同疾病中的作用方向相反。 在阿尔茨海默病中,TREM2功能降低增加疾病风险,需要激活TREM2;在肿瘤中,TREM2+TAM促进免疫抑制,需要阻断或清除。AD方向的激动剂不能直接用于肿瘤,反之亦然。
更复杂的是,TREM2的功能还有肿瘤类型依赖性。据文献报道,在部分肿瘤类型(如肝癌、胶质母细胞瘤)中TREM2可能具有抗肿瘤作用,与多数肿瘤中作为免疫抑制因子的角色不同。这意味着TREM2靶向LNP的适用场景需要根据肿瘤类型逐一验证,不能默认所有实体瘤都适用。
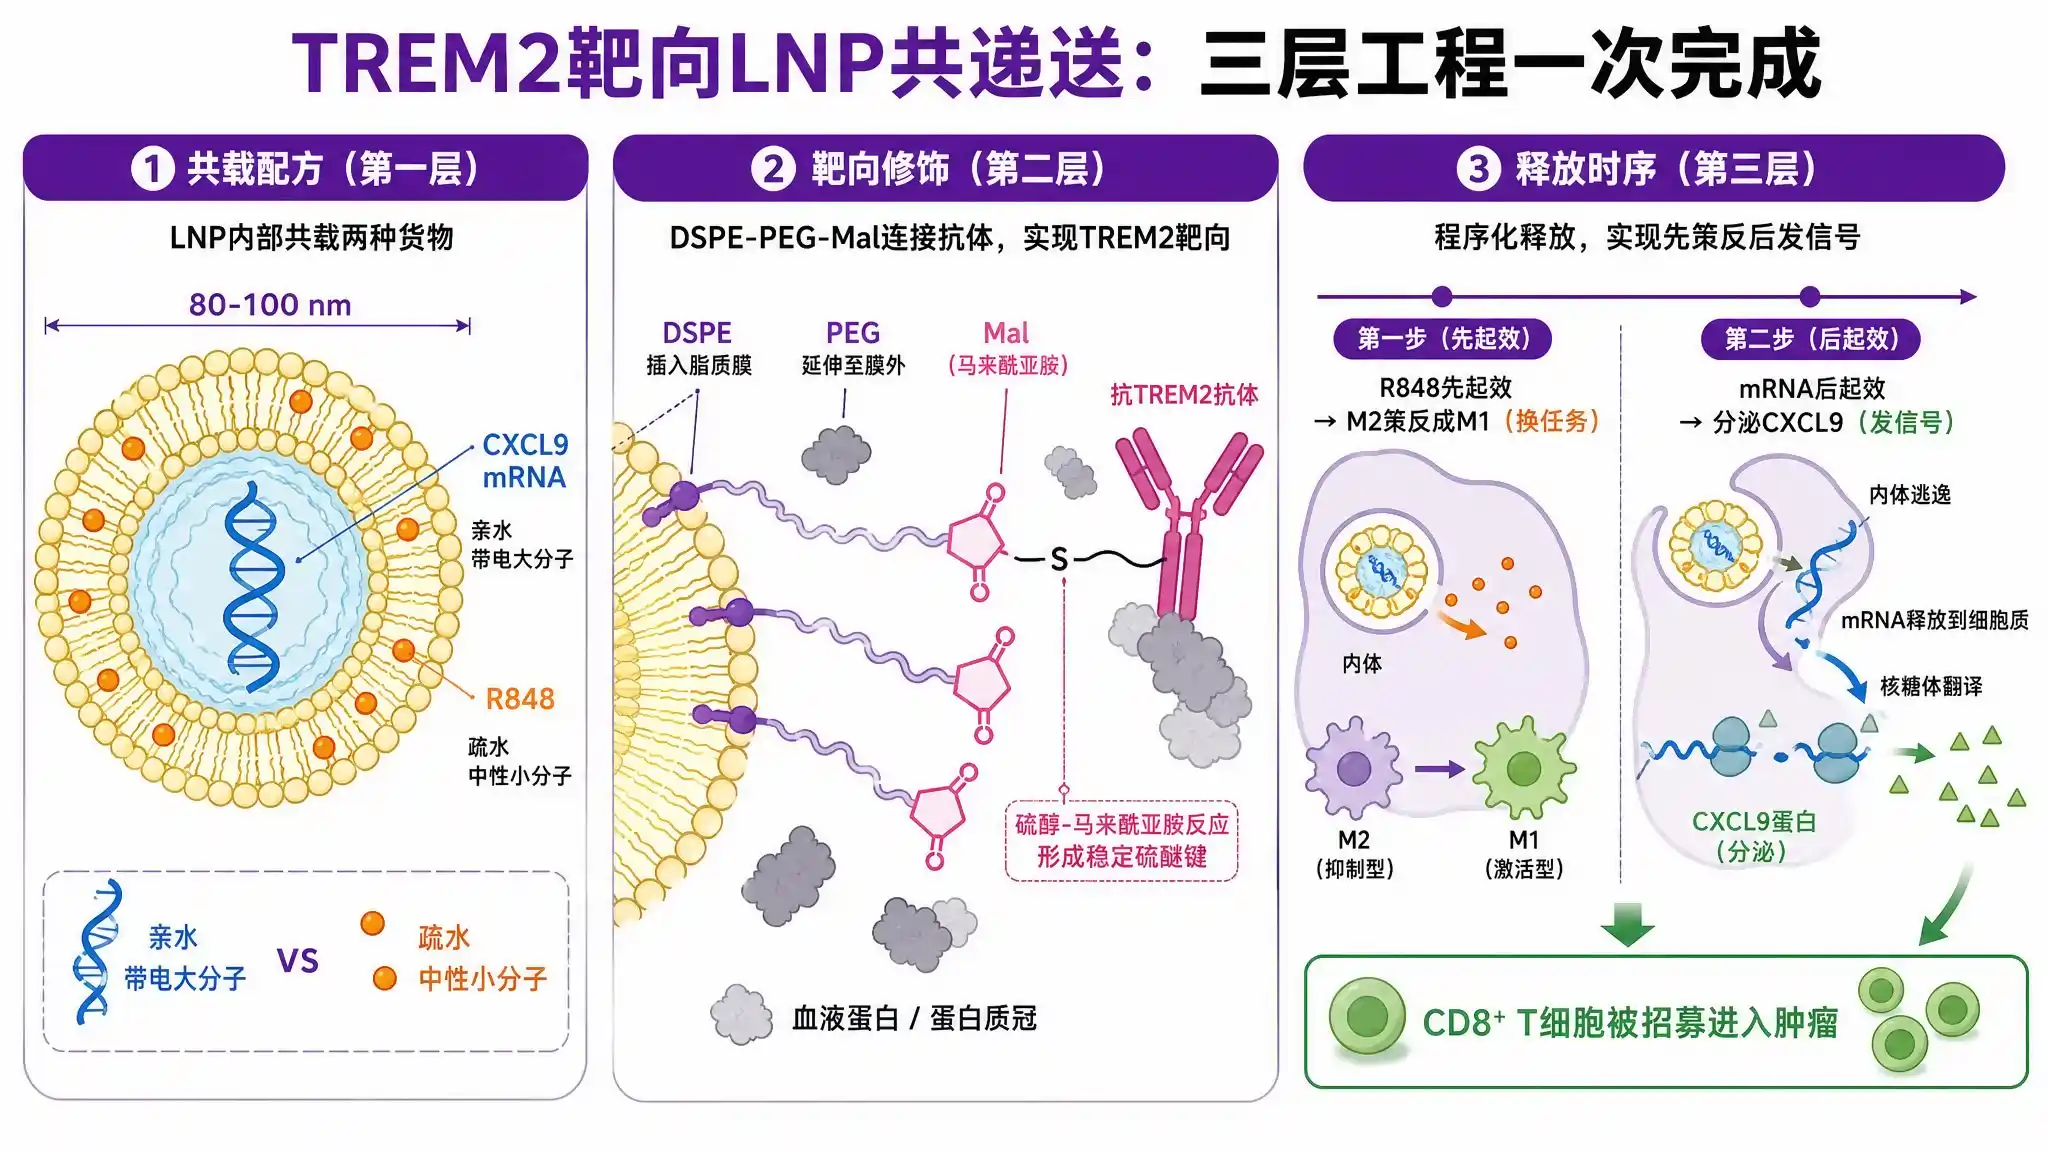
回到文章开头的那个问题:一个LNP怎么同时做到精准找到TREM2+细胞、释放mRNA、释放小分子激动剂?
答案已经清楚了——不是靠某一步的精巧,是靠三层工程同时做对。第一层是共载配方:mRNA走内水相、R848走脂质膜,一步制备,理化性质差异反而造就了天然的释放时序差。第二层是靶向修饰:DSPE-PEG-Mal的"锚定-间隔-反应"三功能区,硫醇-马来酰亚胺反应把抗体共价锚定在LNP表面,包被率91.6%。第三层是释放协调:R848先"策反"巨噬细胞,mRNA后"发信号"招募T细胞,先换任务再发信号。
这三层不是独立模块,是耦合的。共载配方决定了释放时序,释放时序决定了生物学效果,靶向修饰决定了LNP能不能找到对的细胞去启动整个过程。调一层,另外两层的参数都要跟着变。比如你把R848换成另一种TLR激动剂,它的疏水性不同,膜嵌入位置和释放速率就变了,mRNA的翻译效率可能跟着变,最终CXCL9分泌量也变了——换一个零件,三层参数都要重新调。这跟第41篇说的"包封率不是调出来的是选出来的"、第43篇说的"相变温度不是调出来的是选出来的"是同一个道理——TAM重编程不是换个靶就行,是三层工程要同时做对。
Science Advances这项研究是三层工程的一次完整概念验证。从临床前到临床,还需要解决蛋白质冠遮蔽、CMC放大一致性、体内靶向效率的种属差异等问题。但它的价值在于给出了一个可编程的框架——mRNA可换(换成IL-12、IFN-γ或其他免疫因子)、小分子可换(换成其他TLR激动剂或STING激动剂)、抗体可换(换成其他TAM靶点)——三层工程不变,每一层的"零件"可替换。
对于做脂质递送的研究人员来说,这个框架的每一层都跟手头的试剂直接相关。共载配方需要ALC-0315等可电离脂质(mRNA静电结合与内体逃逸)、DOPE、DSPC等辅助脂质(膜流动性与稳定性调节)和胆固醇(膜刚性调节)。靶向修饰需要DSPE-PEG-Mal(巯基-马来酰亚胺偶联)、DSPE-PEG-NHS(氨基偶联替代方案)、DSPE-PEG-NH₂(羧基配体偶联)等功能化脂质。释放调控需要PEG化脂质(隐蔽层,影响体内药代和蛋白冠形成)和脂质组分比例(影响释放动力学)。冰合试剂可提供上述功能化脂质与LNP骨架组分的规格化产品,支持从配方筛选到工艺优化的研发需求。
据文献报道,DSPE-PEG-Mal在靶向脂质体领域已有CD25靶向(Treg摄取高14倍)、TfR靶向(脑靶向递送)等多个验证案例,硫醇-马来酰亚胺偶联化学的工艺成熟度和反应可控性,使其成为抗体偶联LNP的首选路线。
TREM2靶向LNP共递送目前还在临床前阶段,但它代表的"三层工程"思路——一个载体同时解决靶向、重编程和招募——可能是下一代肿瘤免疫递送的方向。不是每一层都完美,但三层耦合的设计逻辑,比单层优化更有想象空间。
参考文献
[1] Chen R, Xu L, Staudacher AH, et al. Targeting tumour-associated macrophages using mRNA lipid nanoparticles for cytotoxic T lymphocyte–mediated cancer immunotherapy. Science Advances, 2026. DOI: 10.1126/sciadv.aed9568. PMID: 42726873.
[2] 易生物贸易(ebiotrade),Science Advances论文详细解读, 2026-09-13.
[3] TREM2-mediated regulation of myeloid cells in the tumor microenvironment: new insights and therapeutic prospects. npj Precision Oncology, 2025. DOI: 10.1038/s41698-025-01152-9.
[4] 一度医药/猎药人俱乐部,TREM2靶点全景综述, 2024-10-22.
[5] 网易号报道,Cancer Cell背靠背两篇TREM2 CAR-T论文解读, 2026-01-25.
[6] Design of targeted lipid nanocapsules by conjugation of whole antibodies and antibody Fab' fragments. PMID: 17716725.
[7] 药明康德内容团队,TAM靶向疗法最新进展, 2023-02-21.
[8] 东方财富号,CSF-1R抑制剂研究进展综述.
[9] Comparing neoantigen cancer vaccines and immune checkpoint therapy. Cell Reports, 2024. DOI: 10.1016/j.celrep.2024.114875.
[10] The Physiology, Pathology, and Potential Therapeutic Applications of the TREM2 Signaling Pathway. Cell, 2020. DOI: 10.1016/j.cell.2020.05.003.
[11] Dual drug-loaded biodegradable Janus particles. PMID: 31617755.
[12] Simultaneous Delivery of Hydrophobic Small Molecules and siRNA Using Sterosomes. PMID: 28578107.
[13] Stabilizing RNA Nanovaccines with Transformable Hyaluronan Dynamic Hydrogel. DOI: 10.1002/adfm.202204636.
[14] Foxp3 inhibitory peptide encapsulated in a novel CD25-targeted nanoliposome. Nature npj, 2024.
本文为前沿技术分析,所述数据均来自公开学术文献与科研机构公开记录,仅供科研学习参考,不构成商业应用承诺。
文中试剂仅限实验室研究使用,不用于人体临床、诊断或治疗。部分参考文献因全文获取受限,建议读者查阅原文核实。
「冰合试剂」为单体(重庆)生物科技有限公司注册商标,本文由单体(重庆)生物科技有限公司发布。
功能化脂质与靶向递送试剂专业供应商
邮箱 danticq@163.com
电话 023-68279488 | 19923948071 | 19112026971
地址 重庆市江北区盘溪路422号3幢
加关注
Copyright 2025 冰合试剂 All Rights Reserved.
渝ICP备2023007920号-3
 渝公网安备 50010502504579号
 磷脂系列